Europäische Nutzenbewertung von Arzneimitteln: GBA bezieht ersten JCA-Bericht in nationales Bewertungsverfahren ein
Berlin, 5. November 2026 – Der Gemeinsame Bundesausschuss (GBA) hat über den Zusatznutzen des neuen Arzneimittels Tovorafenib entschieden und dabei erstmals eine europäische gemeinsame klinische Bewertung (Joint Clinical Assessment, JCA) einbezogen. Seit 2025 werden solche gemeinsamen klinischen Bewertungen von Gesundheitstechnologien (Health Technology Assessments, HTA) schrittweise eingeführt. Die JCA-Berichte enthalten keine Schlussfolgerungen bezüglich eines Zusatznutzens, sind aber bei den national zu treffenden Entscheidungen wie der Zusatznutzenbewertung von neuen Arzneimitteln zu berücksichtigen. Für das Arzneimittel Tovorafenib – zugelassen zur Behandlung eines bestimmten Hirntumors insbesondere im Kindes- und Jugendalter – konnte der GBA das Ausmaß des patientenrelevanten Zusatznutzens nicht quantifizieren. Der pharmazeutische Unternehmer hat hierzu einen aktuellen Datenschnitt aus einer einarmigen Studie für die Nutzenbewertung vorgelegt. Zudem hat er informationshalber auf indirekte Vergleiche im europäischen Dossier verwiesen, diese jedoch nicht als Nachweise für die Quantifizierung des Ausmaßes des Zusatznutzens herangezogen. Tovorafenib ist in Deutschland seit Mai 2026 verfügbar, die Kosten werden von den gesetzlichen Krankenkassen übernommen. Weiterhin gilt: Der Beschluss des GBA bildet die Grundlage für die Preisverhandlung für das Arzneimittel zwischen dem GKV-Spitzenverband und dem Hersteller.
Dr. Sonja Optendrenk, unparteiische Vorsitzende des GBA und Vorsitzende des Unterausschusses Arzneimittel:
Der erste AMNOG-Beschluss nach vorangegangener EU-HTA-Bewertung betrifft ein Orphan Drug, also ein Arzneimittel gegen eine seltene Erkrankung. Deshalb gilt der Zusatznutzen in unserem nationalen AMNOG-Verfahren der frühen Nutzenbewertung bis zu einer Umsatzschwelle von 30 Millionen Euro als belegt, der GBA entscheidet nur über das Ausmaß. Für diese Bewertung muss der pharmazeutische Unternehmer keine Nachweise des medizinischen Zusatznutzens im Verhältnis zu einer zweckmäßigen Vergleichstherapie vorlegen. In JCA-Berichten gibt es aber eine solche Privilegierung nicht, hier werden für alle neuen Gesundheitstechnologien die klinischen Effekte gegenüber den durch die Mitgliedsstaaten benannten Vergleichstherapien bewertet. Auch im AMNOG-Verfahren für Orphan Drugs wäre eine Bewertung gegenüber der zweckmäßigen Vergleichstherapie der konsequente Schritt. Damit könnte auf spätere Bewertungen nach Überschreiten der Umsatzschwelle verzichtet und der dadurch entstehende zusätzliche Aufwand vermieden werden. Davon unbenommen sollte die besondere Bedeutung von Arzneimitteln in Orphan-Drug-Indikationen, insbesondere wenn Behandlungsmöglichkeiten bisher fehlen oder limitiert sind, unbedingt bei der Preisfindung berücksichtigt werden.
Weiter:
Die Verfahren zur gemeinsamen klinischen Bewertung auf europäischer Ebene stehen am Anfang, aber wir erleben die Interaktion zwischen den HTA-Organisationen der Mitgliedsstaaten als sehr konstruktiv und lösungsorientiert. Ich bin deshalb zuversichtlich, dass das Ziel der EU, Arzneimittelbewertungen zu harmonisieren und den Aufwand der Datenaufbereitung bei den Unternehmen zu verringern, erreicht wird. Deutschland hat eine Verweislösung für die Hersteller auf die im EU-Verfahren eingereichten Daten gewählt. Ein vollständiger Verzicht auf eine nationale Dossiervorlage ist bis auf Weiteres allerdings nicht möglich, da wir länderspezifische Anforderungen an die Zusatznutzenbewertung stellen. Zudem: Erst ab 2030 greift für alle neu zugelassenen Arzneimittel die europäische Nutzenbewertung, und eine Ungleichbehandlung zwischen Verfahren mit und ohne vorangegangener EU-HTA-Bewertung darf es nicht geben. Dennoch prüfen wir nach wie vor, inwieweit eine weitere Harmonisierung zwischen unseren AMNOG-Modulvorlagen und den Standards im EU-HTA-Verfahren möglich ist.
Tovorafenib: Erstmals Verzahnung von europäischer und länderspezifischer Bewertung
Der Wirkstoff Tovorafenib hat als Orphan Drug im April 2026 eine bedingte Marktzulassung von der Europäischen Kommission erhalten, zur Behandlung des niedriggradigen malignen Glioms insbesondere im Kindes- und Jugendalter. Parallel zum Zulassungsverfahren bewerteten ausgewählte HTA-Behörden der EU-Mitgliedsstaaten die mit dem EU-Dossier des Herstellers eingereichten Daten und beschreiben im JCA-Bericht die klinischen Ergebnisse. Die Europäische Kommission veröffentlichte den erstellten JCA-Bericht auf ihrer Website, damit dieser in nationalen Verfahren berücksichtigt werden kann.
In Deutschland startete unmittelbar mit Markteintritt des Arzneimittels das sogenannte AMNOG-Verfahren. Das Ergebnis der Zusatznutzenbewertung ist die Entscheidungsgrundlage dafür, wie viel die gesetzliche Krankenversicherung für das neue Arzneimittel nach den ersten 6 Monaten zahlt. In den Beschluss zum Zusatznutzen von Tovorafenib flossen das vom Hersteller vorgelegte Dossier (inklusive Verweise auf das europäische Dossier), der JCA-Bericht, die Nutzenbewertung des GBA, die vom Institut für Qualität und Wirtschaftlichkeit im Gesundheitswesen erstellte Bewertung der Therapiekosten und Patientenzahlen sowie die im schriftlichen und mündlichen Anhörungsverfahren vorgetragenen Stellungnahmen ein.
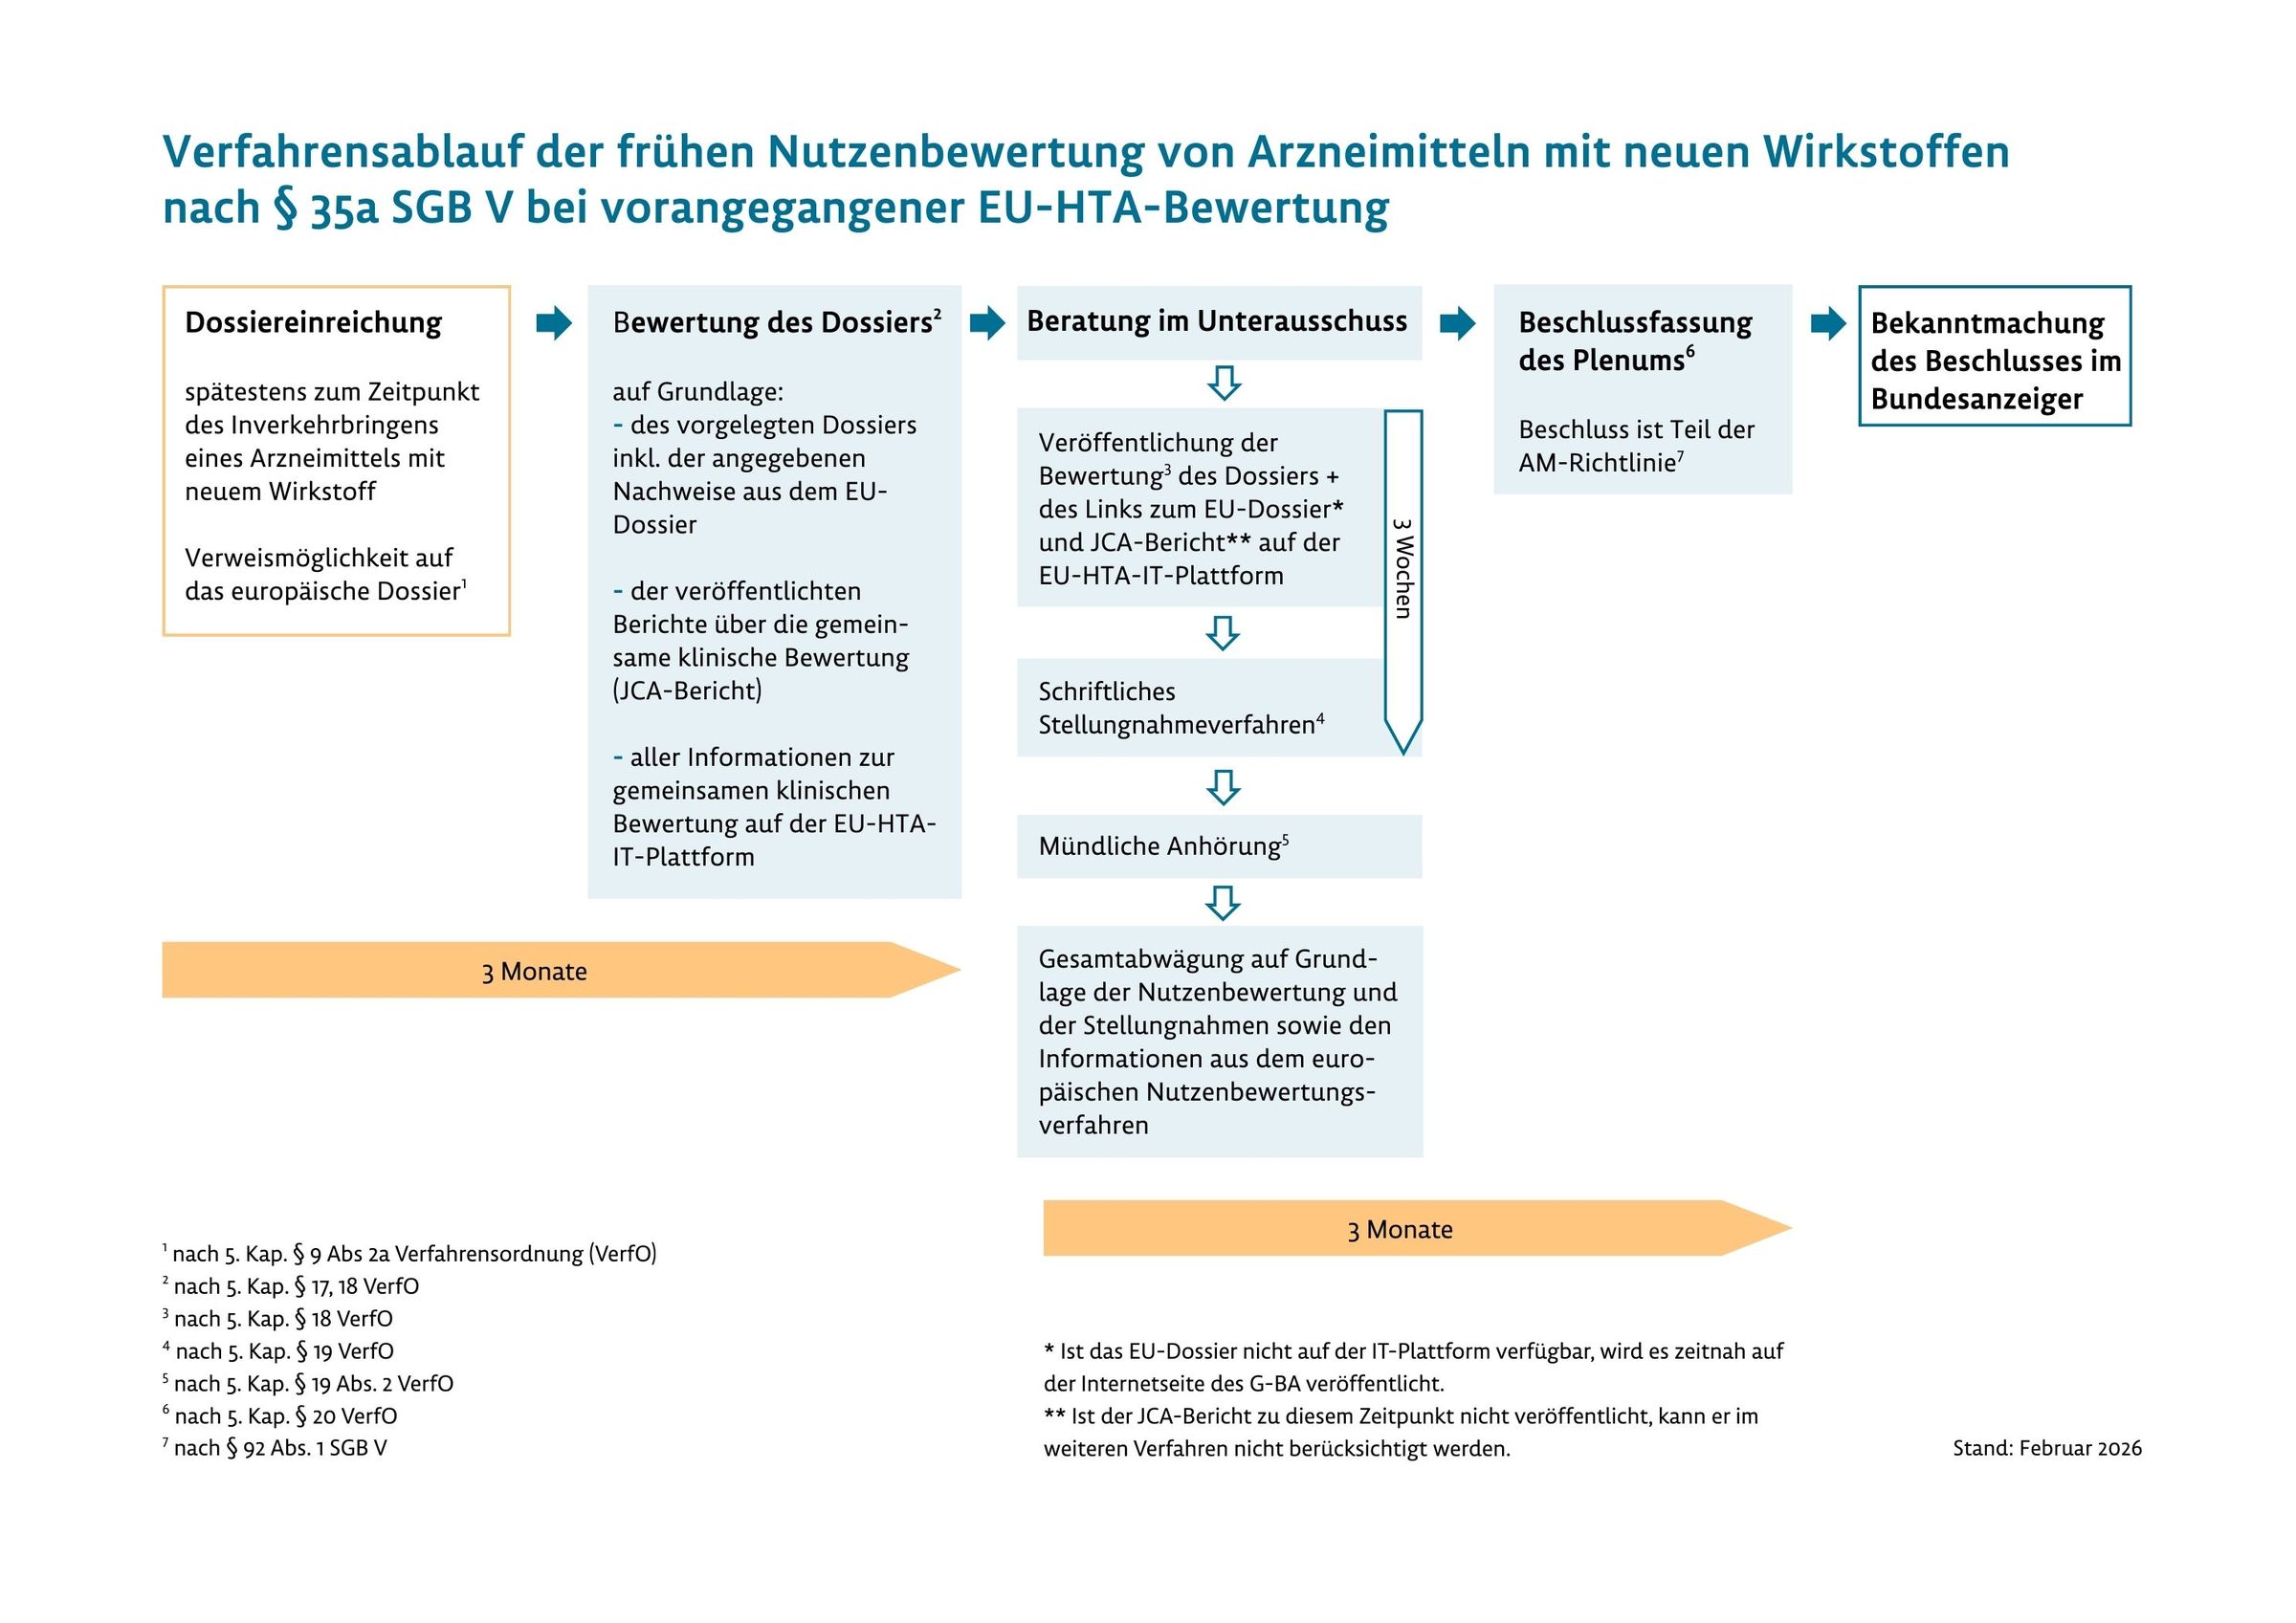
Hintergrund: EU-HTA-Verordnung
Die Bewertung der klinischen Studienlage von neuen Arzneimitteln und Medizinprodukten auf europäischer Ebene wird in sogenannten JCA-Berichten veröffentlicht. Rechtliche Basis ist die EU-HTA-Verordnung. Diese Verordnung etabliert auch den Rahmen für gemeinsame wissenschaftliche Beratungen auf EU-Ebene, an denen sich der GBA aktiv beteiligt. Die Umsetzung der EU-HTA-Verordnung startete im Januar 2025 mit neuen Krebsmedikamenten und neuartigen Therapien (ATMPs). Ab 2028 sind sämtliche Arzneimittel für seltene Leiden umfasst. Ab 2030 unterliegen alle durch die EMA zugelassenen Arzneimittel der gemeinsamen klinischen Bewertung. Nähere Informationen: EU-HTA